Amyloidoza jest chorobą postępującą, charakteryzującą się odkładaniem nieprawidłowo sfałdowanych białek w tkankach, prowadzącym do stopniowego uszkodzenia narządów, w tym nerek. Wczesne jej rozpoznanie ma kluczowe znaczenie dla wdrożenia odpowiedniego leczenia oraz poprawy rokowania. Celem niniejszego badania była ocena zmian w epidemiologii, typów amyloidozy oraz obrazu klinicznego amyloidozy nerek w Norwegii na przestrzeni 30 lat.
26 kwietnia 2020 roku dr Lorna Breen, szefowa oddziału ratunkowego szpitala NewYork-Presbyterian Allen w Nowym Jorku, odebrała sobie życie. Miała 49 lat. W tygodniach poprzedzających śmierć prowadziła swój oddział przez pierwszą falę COVID-19, w mieście, które wtedy stało się jednym z najbardziej przejmujących symboli pandemii. Bliskim mówiła, że czuje się bezużyteczna. Bała się też szukać pomocy, bo była przekonana, że zapłaci za to karierą i licencją medyczną.
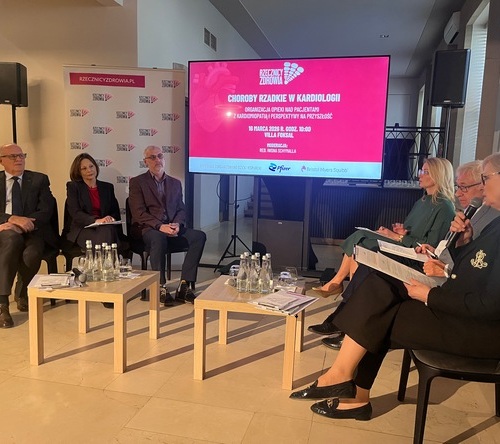
Kardiomiopatia przerostowa to choroba, która jeszcze kilka lat temu była powodem nagłych zgonów sercowych u polskich pacjentów. Od dwóch lat sytuacja pacjentów uległa istotnej zmianie, a chorzy mierzący się z tym rzadkim schorzeniem mają dostęp do nowoczesnego leczenia na światowym poziomie w ramach programu lekowego B.162. O wyzwaniach związanych z diagnostyką i leczeniem pacjentów, a także współpracy
między lekarzami oraz zespołem koordynującym ds. leczenia kardiomiopatii rozmawiano podczas konferencji prasowej „Choroby rzadkie w kardiologii. Organizacja opieki nad pacjentami z kardiomiopatia i perspektywy na przyszłość”.
Amyloidoza jest grupą chorób ogólnoustrojowych charakteryzujących się odkładaniem nierozpuszczalnych, nieprawidłowo sfałdowanych białek w przestrzeni pozakomórkowej, co prowadzi do uszkodzenia struktury i funkcji narządów.
Amyloidoza łańcuchów lekkich (AL) jest rzadką chorobą spowodowaną nieprawidłowym fałdowaniem łańcuchów lekkich immunoglobulin wytwarzanych przez klonalne komórki plazmatyczne. U pacjentów może występować zajęcie wielu narządów, w tym serca, nerek, wątroby, nerwów oraz innych lokalizacji, co prowadzi do znacznego obciążenia objawami i ryzyka niewydolności narządowej. Kluczowe znaczenie ma szybka i trafna diagnostyka, która pozwala poprawić rokowanie pacjentów. Niniejsze wytyczne oparte na dowodach naukowych, opracowane przez Amerykańskie Towarzystwo Hematologiczne (ASH), mają na celu wspieranie pacjentów i lekarzy w szybkim i skutecznym rozpoznawaniu amyloidozy AL.
Amyloidoza łańcuchów lekkich (AL) jest rzadką chorobą spowodowaną wytwarzaniem patologicznych wolnych łańcuchów lekkich immunoglobulin (free light chains, FLC) przez klonalne plazmocyty. Złogi zbudowane z FLC odkładają się w postaci amyloidu w narządach, prowadząc do ich postępującej niewydolności.
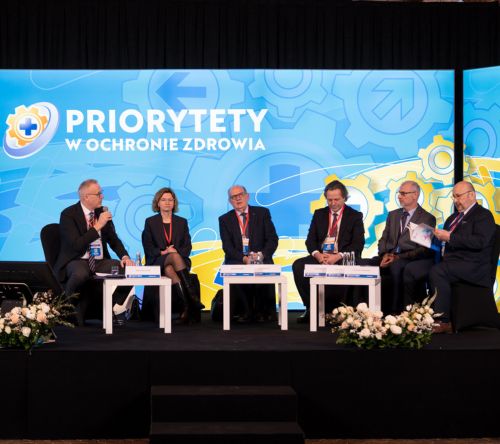
Podczas konferencji „Priorytety w ochronie zdrowia 2026”, która odbywała się 29 stycznia 2026 r. na Zamku Królewskim w Warszawie miała miejsce sesja zatytułowana „Od objawów do leczenia – przełamywanie barier w diagnostyce i terapii chorób rzadkich” poświęcona amyloidozie transtyretynowej. Wśród panelistów znaleźli się zarówno wybitni eksperci medyczni – dr Marta Lipowska, prof. Marek Gierlotka, prof. Piotr Podolec – jak i przedstawiciele pacjentów – Zbigniew Pawłowski, prezes Stowarzyszenia Rodzin z Amyloidozą TTR i Stanisław Maćkowiak, prezes Krajowego Forum na rzecz Chorób Rzadkich ORPHAN. Sesję prowadził ekspert systemu ochrony zdrowia – dr n. med. Jakub Gierczyński.
W Polish Heart Journal został opublikowany artykuł przedstawiający pierwsze w Polsce wieloośrodkowe, obserwacyjne badanie pacjentów z transtyretynową amyloidozą serca (ATTR-CA). Celem pracy było scharakteryzowanie obrazu klinicznego choroby, profilu genetycznego, cech elektrokardiograficznych, przeżywalności chorych oraz ocena czynników prognostycznych i rzeczywistego wpływu leczenia modyfikującego przebieg choroby, przede wszystkim tafamidisu.
Zachęcamy do zapoznania się z wykładem prof. dr hab. Alicji Dąbrowskiej-Kugackiej zawierającym kluczowe aspekty obrazu klinicznego amyloidozy transtyretynowej (ATTR-CM) ze szczególnym uwzględnieniem czerwonych flag istotnych dla wczesnego rozpoznania choroby.
Autologiczne przeszczepienie krwiotwórczych komórek macierzystych (ASCT) pozostaje istotną opcją terapeutyczną u wyselekcjonowanych chorych na amyloidozę łańcuchów lekkich (AL), umożliwiając uzyskanie głębokich i trwałych odpowiedzi hematologicznych. Kluczowymi elementami procedury ASCT jest kondycjonowanie melfalanem, a następnie podanie komórek CD34⁺, jednak optymalny dobór ich dawki i schematu podania w tej populacji pacjentów nie został jednoznacznie określony.
Badania kliniczne stanowią dziś istotny element rozwoju medycyny, zapewniając pacjentom dostęp do nowoczesnych i innowacyjnych metod leczenia. Nowa, w pełni zintegrowana wyszukiwarka badań klinicznych ma na celu usprawnienie dostępu do informacji o najnowszych metodach leczenia.
Amyloidoza łańcuchów lekkich (amyloidoza AL) jest rzadką chorobą nowotworową wywodzącą się z klonalnych komórek plazmatycznych, prowadzącą do odkładania patologicznych włókien amyloidowych w narządach i postępującej ich niewydolności. Pomimo postępów terapeutycznych, w tym zastosowania inhibitorów proteasomu, leków immunomodulujących oraz przeciwciał anty-CD38, leczenie pacjentów z nawrotową lub oporną postacią choroby pozostaje istotnym wyzwaniem klinicznym. Celem niniejszego badania było określenie skuteczności i bezpieczeństwa izatuksymabu – monoklonalnego przeciwciała IgG1κ anty-CD38 – w monoterapii u chorych z nawrotową/oporną amyloidozą AL.
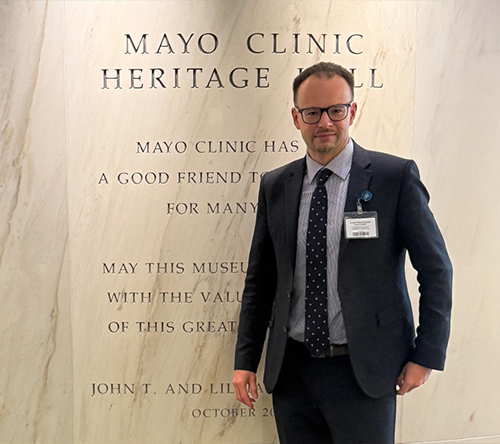
Prof. Krzysztof Jamroziak (Klinika Hematologii, Transplantologii i Chorób Wewnętrznych Warszawskiego Uniwersytetu Medycznego) rozpoczął 2-miesięczny staż obserwacyjny (observership) w Mayo Clinic w Rochester (Minnesota, USA) realizowany dzięki stypendium Narodowej Agencji Wymiany Akademickiej (NAWA) – Programowi im. prof. Franciszka Walczaka. Pobyt kliniczny w Division of Hematology obejmuje okres od 12 stycznia do 6 marca 2026 r.
Kardiomiopatia transtyretynowa(ATTR-CM) jest chorobą postępującą, prowadzącą do narastającej niewydolności serca. U jej podłoża leży odkładanie się włókien amyloidowych transtyretyny w mięśniu sercowym. Choroba może mieć charakter dziedziczny (ATTRv) lub występować w postaci nabytej (ATTRwt), która dotyczy szczególnie osób starszych. Częstość występowania ATTR-CM we Francji szacowana jest na 3,6 przypadków/100 000 osób/rok, a mediana wieku rozpoznania wynosi aż 84 lata. Śmiertelność dwuletnia szacowana jest na 35%.
Wysokodawkowana chemioterapia wspomagana przeszczepieniem autologicznych komórek krwiotwórczych (ASCT) przez wiele lat stanowiła jeden z filarów leczenia amyloidozy łańcuchów lekkich (amyloidozy AL), umożliwiając uzyskanie głębokich i trwałych odpowiedzi hematologicznych u wybranych chorych. W ostatniej dekadzie krajobraz terapeutyczny amyloidozy AL uległ jednak istotnym zmianom. Stało się to za sprawą wprowadzenia skutecznych schematów indukujących remisję opartych na inhibitorach proteasomu oraz przeciwciałach monoklonalnych.
W czasopiśmie pt. Journal of the American College of Cardiology ukazały się zwięzłe wytyczne tegoż Towarzystwa dotyczące postępowania w niewydolności serca związanej z amyloidozą transtyretynową (ATTR-CM).
- « Poprzednia
- 1
- 2
- 3
- 4
- 5
- …
- 26
- 27
- 28
- Następna »